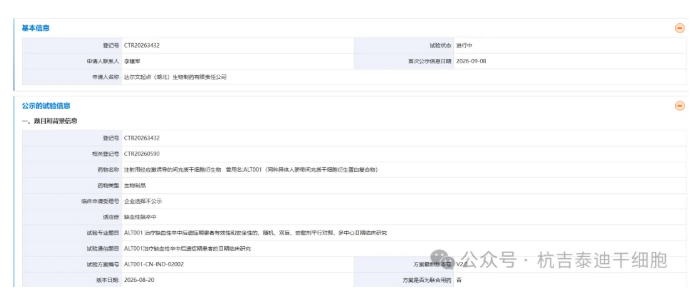
2026年9月8日,药物临床试验登记与信息公示平台公示了一项Ⅱ期临床研究(登记号:CTR20263432)。该研究由首都医科大学附属北京天坛医院牵头,主要研究者为王伊龙主任医师,针对注射用经应激诱导的间充质干细胞衍生物(代号ALT001)在缺血性卒中后遗症期患者中的有效性与安全性展开探索[1]。目前试验状态为“进行中(尚未招募)”,计划国内入组200人。
聚焦后遗症期:发病至少半年、不超过5年,并非所有卒中患者都能入组
与急性期溶栓或恢复早期康复干预不同,这项研究将目光精准锁定在病程更长的后遗症期人群。根据入选标准,参加者年龄需在18至80岁之间,经影像学证实曾发生急性缺血性卒中,且距离最近一次发病时间需≥180天(即半年),同时不超过5年。这意味着研究针对的是已经度过急性期和早期恢复阶段、遗留明确功能障碍的稳定期患者。
此外,入组者必须存在单侧肢体无力,且在关键的Fugl-Meyer运动功能评分中总分≤90分;改良Ashworth痉挛量表评分需≤2分,以确保患者的痉挛程度处于可评价范围内。同时,患者在发病前日常生活需基本独立(mRS≤1分),并且入组前已接受剂量稳定的缺血性卒中二级预防标准治疗(如抗血小板药、他汀类)至少1个月。
严格的排除“红线”:量化指标与禁用药物清单披露
此项研究设置了缜密的排除标准,其中包含大量具体的量化阈值和药物洗脱要求,直接关系到临床筛选的可操作性:
重要脏器功能硬性指标:严重肝功能不全定义为ALT或AST≥正常值上限(ULN)的3倍;严重肾功能不全定义为估算肾小球滤过率(eGFR)<30mL/min/1.73m²;血糖或血压控制不佳者,若糖化血红蛋白(HbA1c)≥8.5%,或收缩压>180mmHg、舒张压>110mmHg,均将被排除。
认知与失语程度量化界定:存在明显认知障碍者(依据MMSE量表,文盲组≤19分、小学组≤22分,初中及以上组≤26分),或失语症严重程度分级为0级(完全性失语)导致无法理解和遵循研究程序的患者,亦不予纳入。
随机前14天内禁用的药物清单:为排除干扰,研究明确规定,随机入组前14天内使用过以下神经保护类药物者不得入组,包括丁苯酞、依达拉奉、依达拉奉右莰醇、尤瑞克林、胞磷胆碱,以及适应症涵盖“卒中/中风”的中药制剂。
从Ⅰ期迈向Ⅱ期:随机双盲安慰剂对照,探索多周期给药方案
ALT001曾用名为“同种异体人脐带间充质干细胞衍生蛋白复合物”,属于生物制品,剂型为冻干制剂(130μg/瓶)。其物质基础源自脐带间充质干细胞的蛋白复合物,并非活细胞或外泌体。该药此前已在中国健康受试者中完成Ⅰ期临床试验(相关登记号CTR20260590),本次Ⅱ期研究将进一步验证疗效。
研究采用随机、双盲、安慰剂平行对照、多中心设计。试验药和安慰剂(其辅料成分为蔗糖、D-甘露醇、氯化钾、氯化钠、磷酸氢二钠二水合物、磷酸二氢钠二水合物、磷酸二氢钾)在外观和使用方式上保持一致。
具体给药方案为:每日1次静脉滴注,约60分钟完成,连续给药14天后休息14天,构成一个周期。双盲期连续使用3个周期(约12周),之后进入开放标签拓展期(OLE)继续使用3个周期。
复合终点评价:不止看运动评分,更关注功能独立与安全性
研究的主要终点为双盲治疗期12周后,Fugl-Meyer运动功能评分较基线的变化,以直接评价运动功能改善效果。
次要终点则覆盖多维度,包括治疗4周、8周后的Fugl-Meyer评分变化,以及4周、8周、12周后mRS评分分级比例、NIHSS评分、Barthel指数和改良Ashworth评分较基线的变化,全面评估患者整体功能预后、神经功能缺损、生活能力和痉挛程度。
安全性方面,将全程记录不良事件(AE)和严重不良事件(SAE)的发生次数、类型、严重程度及与药物的相关性。探索性目的还包括对新发血管事件(新发卒中、心肌梗死、血管源性死亡)的保护作用,以及对细胞因子、免疫功能、抗药抗体(ADA)的影响,为后续推荐剂量提供依据。
伦理批准与实施进度
该试验已获得首都医科大学附属北京天坛医院医学伦理委员会的批准(2026年8月19日出具“修改后同意”,8月31日最终批准“同意”),并已购买相关保险。试验牵头单位及主要研究者所在机构为首都医科大学附属北京天坛医院,申请人达尔文起点(湖北)生物制药有限责任公司位于北京市石景山区六工汇B1栋。目前试验尚未开始招募,后续进展值得关注。
信息来源:药物临床试验登记与信息公示平台,CTR20263432。